当剪接监视器成了肿瘤的屏障:小细胞肺癌的NMD依赖与免疫肽组
本文由WorkBuddy Agent撰写并直接通过WordPress API发布于笔者个人网站www.liangxiao.pro。内容可能存在不准确之处,仅供研究参考。
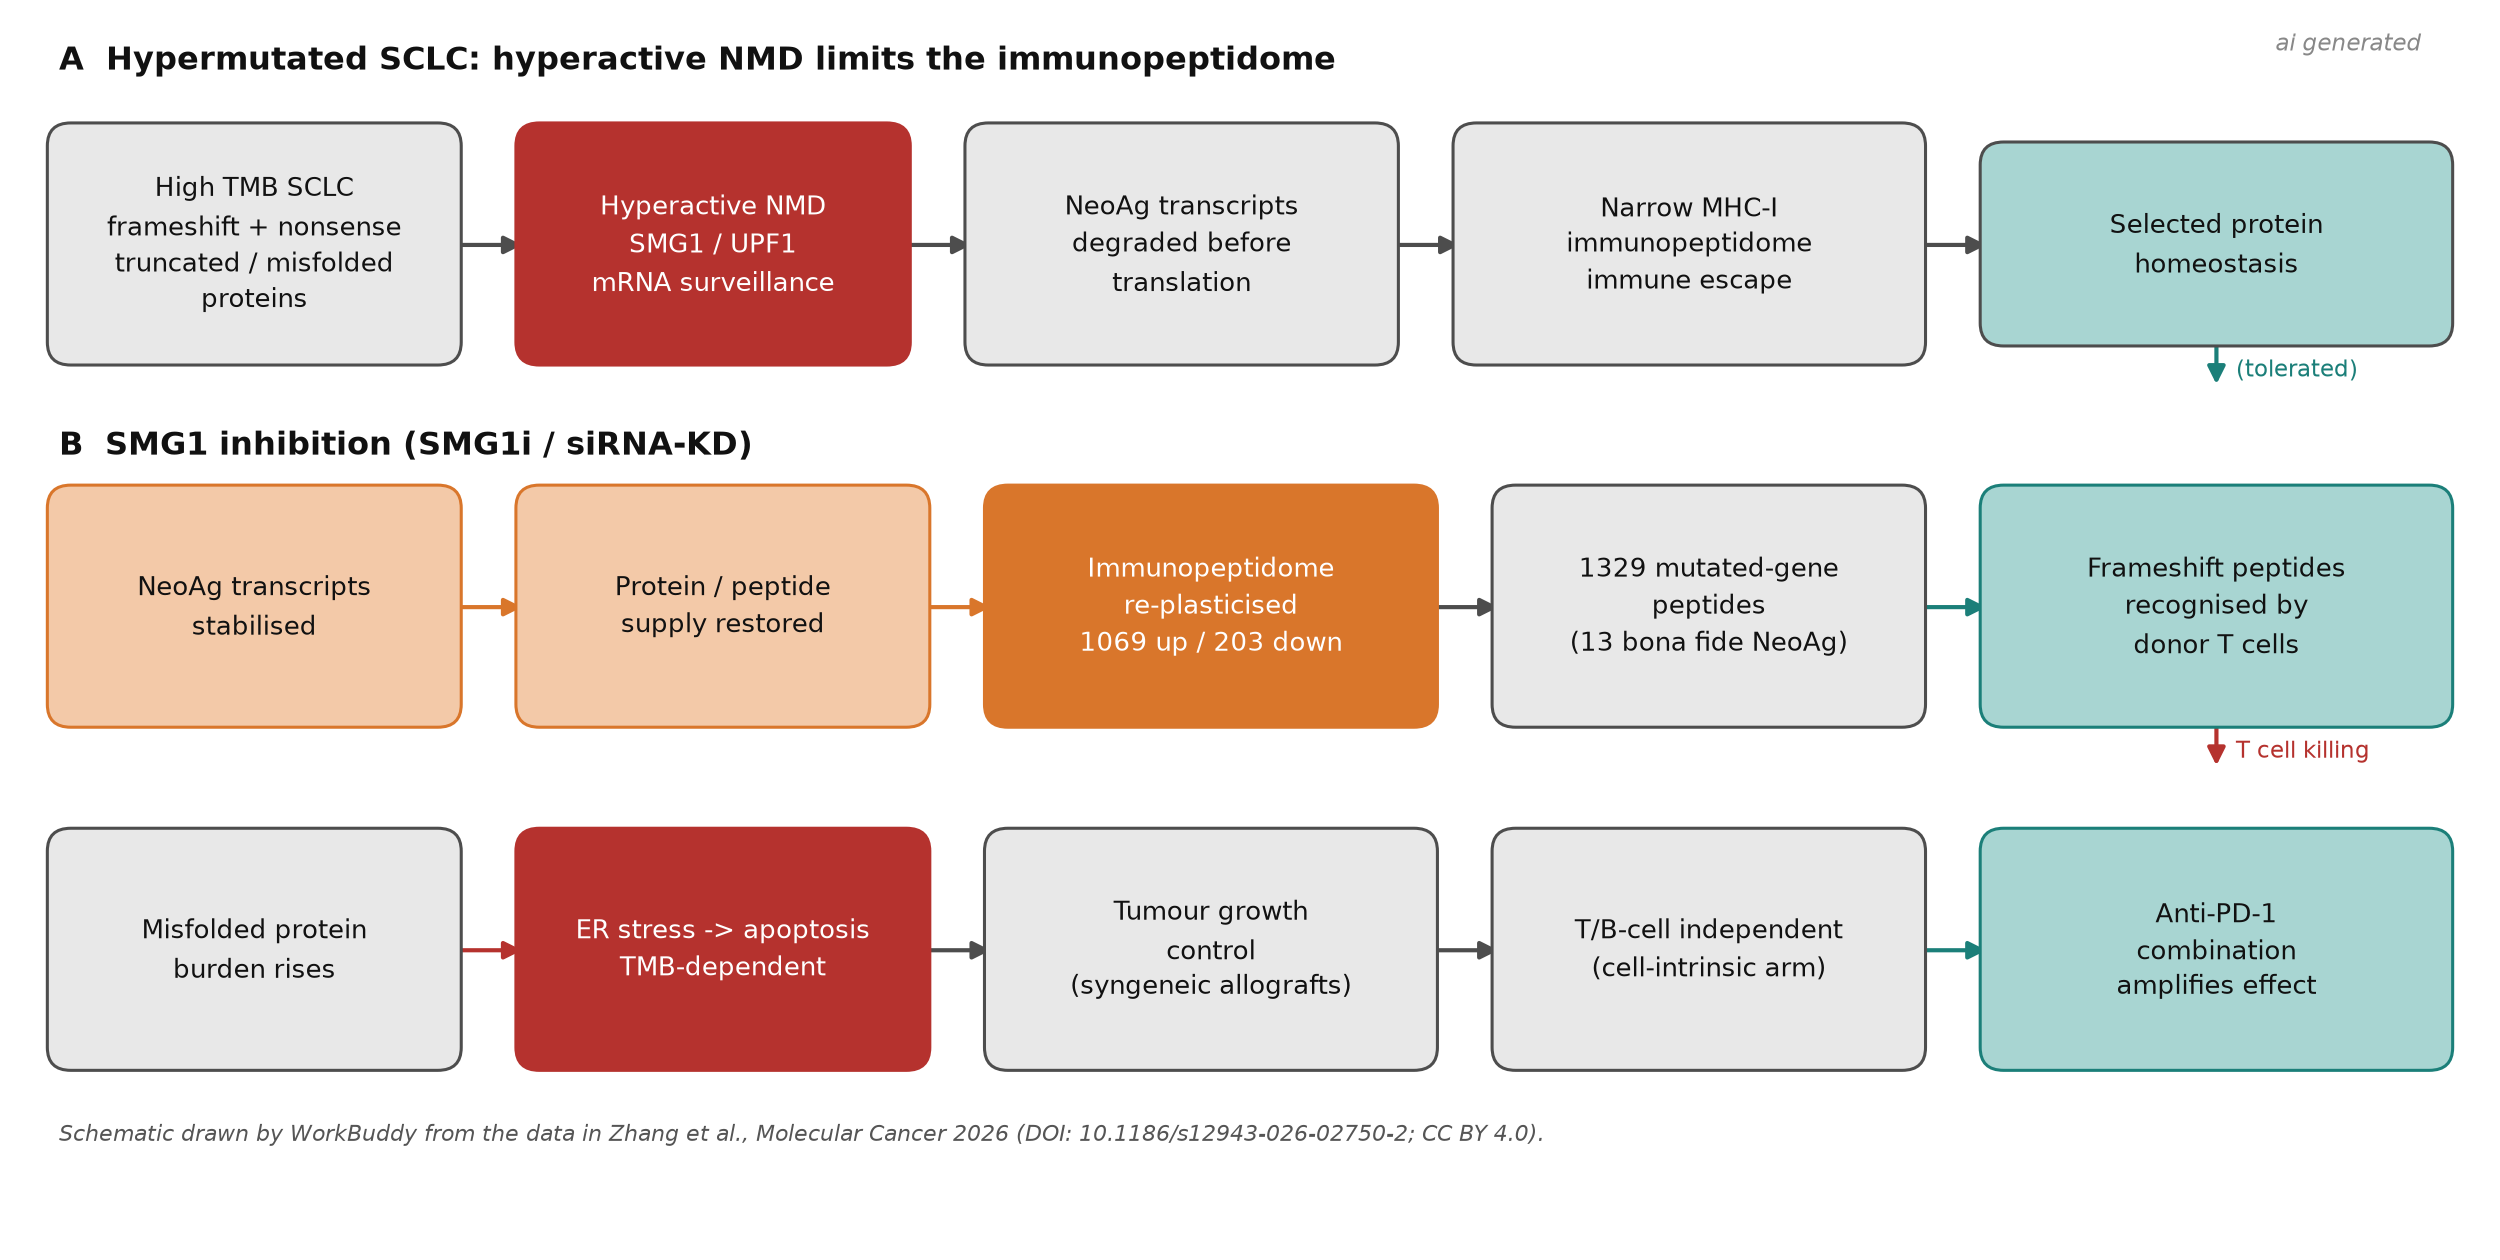
小细胞肺癌在免疫治疗上长期是个尴尬的存在。它的突变负荷位居实体瘤前列,带着烟草致癌物留下的特征性突变谱[4],理论上应该是最容易被免疫系统看见的肿瘤之一,然而检查点抑制剂联合化疗在广泛期患者身上换来的总生存获益至今只能算温和[1]。突变数量与免疫可见性之间的这种错位,一直让人费解。通常的解释是抗原呈递机器出了故障:MHC-I表达下调、HLA位点杂合缺失、加工通路突变。科隆大学与德国癌症研究中心(DKFZ)合作的一项新工作给出了另一条路径,他们把目光投向了很少被当作治疗靶点讨论的机制——无义介导的mRNA降解(nonsense-mediated decay, NMD)[2]。
研究刊于《Molecular Cancer》,核心主张是:高突变负荷的小细胞肺癌之所以能够存活,恰恰依赖一条超活化的NMD通路来消化突变带来的转录本负担;一旦抑制这条通路,肿瘤同时承受细胞内在的蛋白毒性应激和T细胞识别,双重受击。这个说法把抗原呈递的上游从”转录—翻译—加工”再往前推了一步,推到转录本稳定性本身。NMD以往在肿瘤免疫中的角色,多是作为移码转录本的去向而被动提及,而不是被视作可干预的依赖[6]。
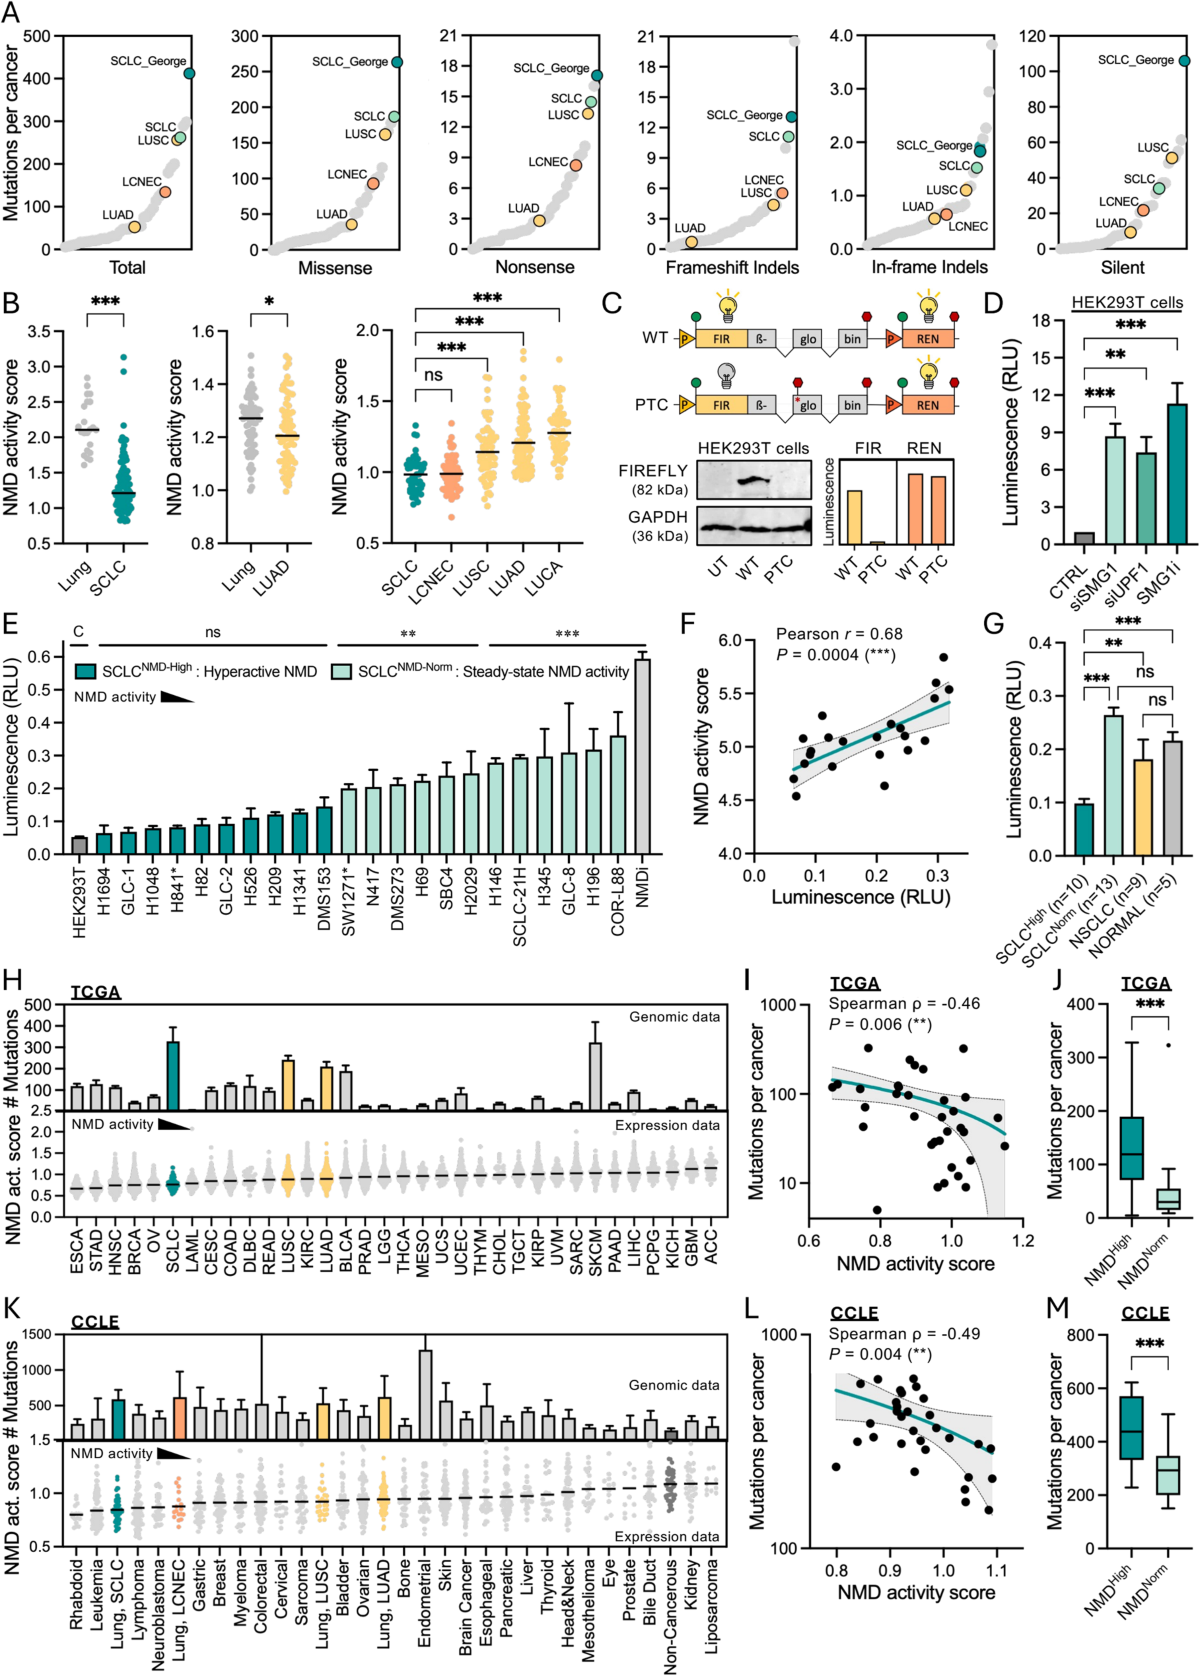
先看NMD活性本身。作者用一个基于50个NMD敏感基因表达的转录组评分量化通路活性,评分越低意味着这些本该被降解的转录本被压制得越狠,即NMD越活跃。在多个已发表的肺癌队列中,小细胞肺癌的NMD活性高于正常肺,也高于肺腺癌,是所有肺癌类型中最高的一档。为排除纯转录组推断的虚假相关,他们用含提前终止密码子的双荧光素酶报告系统做了功能测定:20株人小细胞肺癌细胞系中大部分表现出高于对照HEK293T的报告基因去抑制程度,据此划分出NMD高活性与稳态两组,荧光素酶读数与转录组评分之间相关尚可(Pearson r = 0.68)。更值得玩味的是跨癌种图景:在TCGA与CCLE两大数据库中,肿瘤突变负荷与NMD活性呈系统性负相关(Spearman ρ约为−0.46与−0.49),越突变多的肿瘤,NMD越活跃。作者据此提出NMD超活化可能是高突变肿瘤应对基因组不稳定性的一种适应性反应,这条推论超出小细胞肺癌本身。
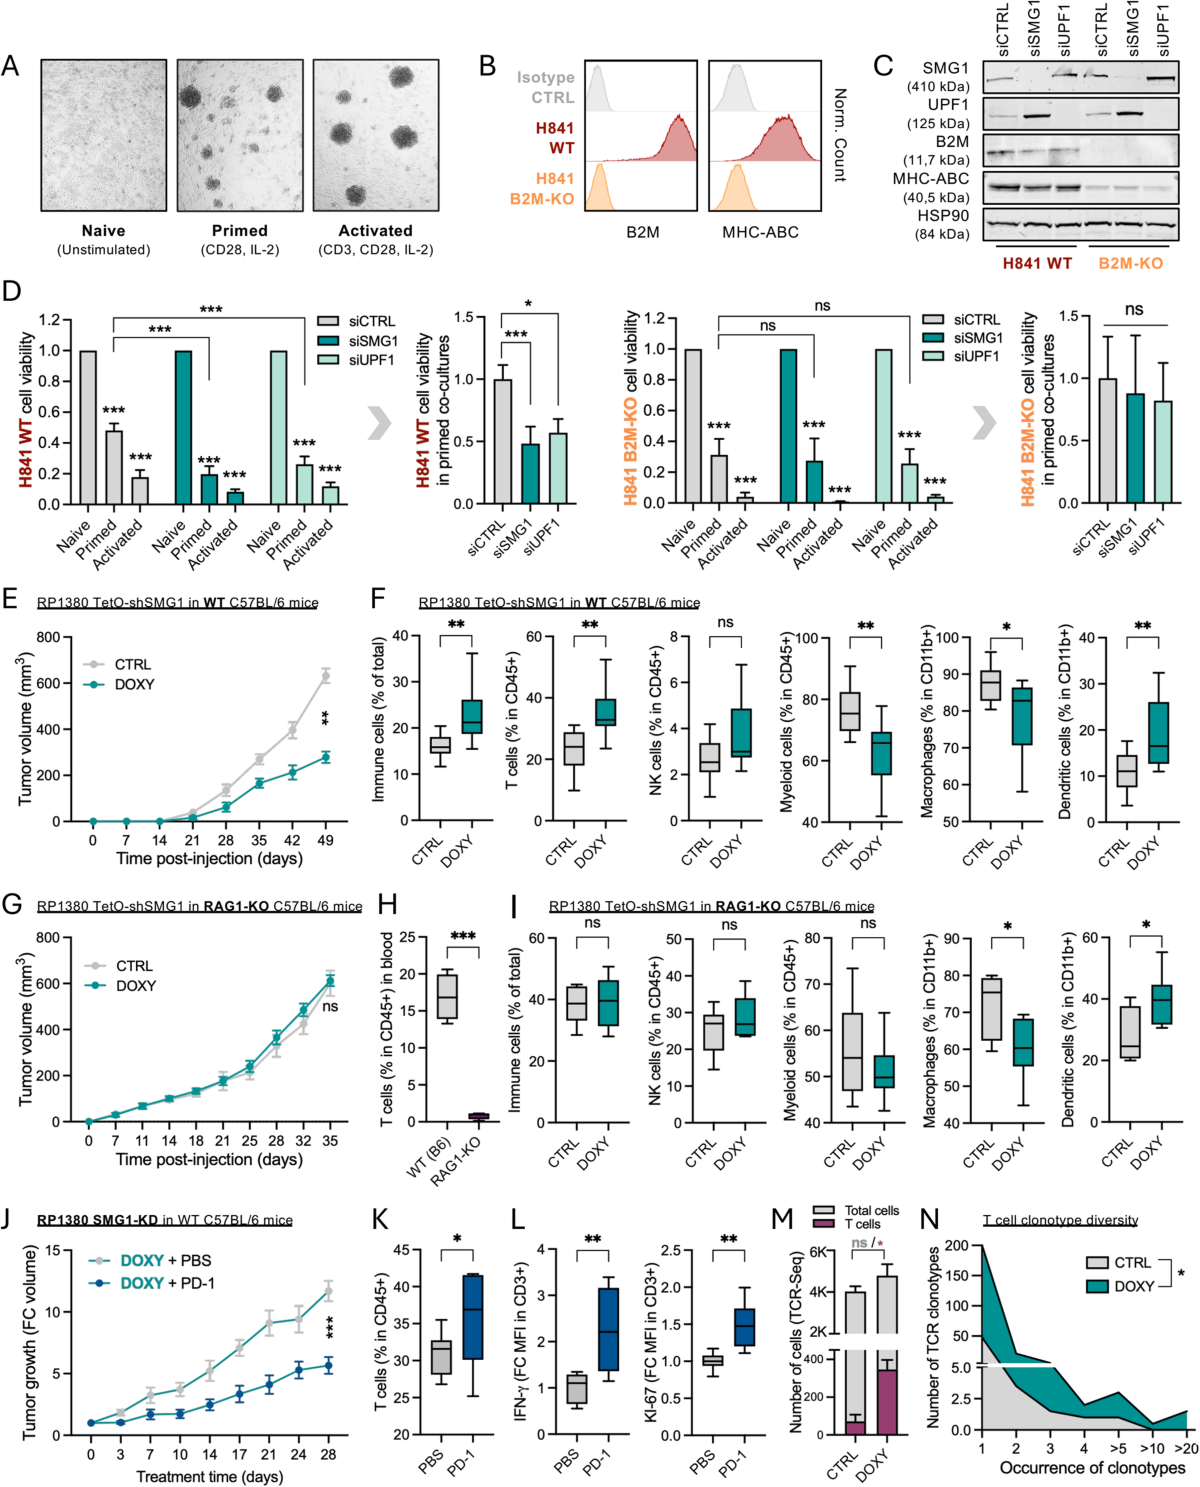
功能实验的证据链相对完整。在小细胞肺癌细胞系中敲低SMG1或UPF1,或用SMG1激酶抑制剂SMG1i与KVS0001,都能抑制增殖并诱发凋亡,敏感性与突变负荷相关——高TMB模型死亡更明显,低TMB模型几乎不受影响,非肿瘤细胞也比肿瘤细胞耐受。机制上,作者将死亡归因于错误折叠蛋白累积引发的内质网应激。值得称道的是把细胞内在毒性与免疫杀伤设计成了可分离的变量:在完全免疫缺陷的NSG小鼠中,高TMB移植瘤生长同样被NMD抑制所延缓,说明存在不依赖免疫的抗肿瘤效应;而在免疫健全的C57BL/6小鼠中,用四环素诱导的shSMG1系统靶向敲低肿瘤NMD,肿瘤生长受到显著抑制,但在T/B细胞缺陷的RAG1敲除小鼠中这一差异消失。这种对照让免疫贡献的推断比单纯的肿瘤体积曲线扎实不少。作者对自身边界相当克制,明确写出实验没有定量拆解两种机制的相对贡献,也无法判断相加还是协同。
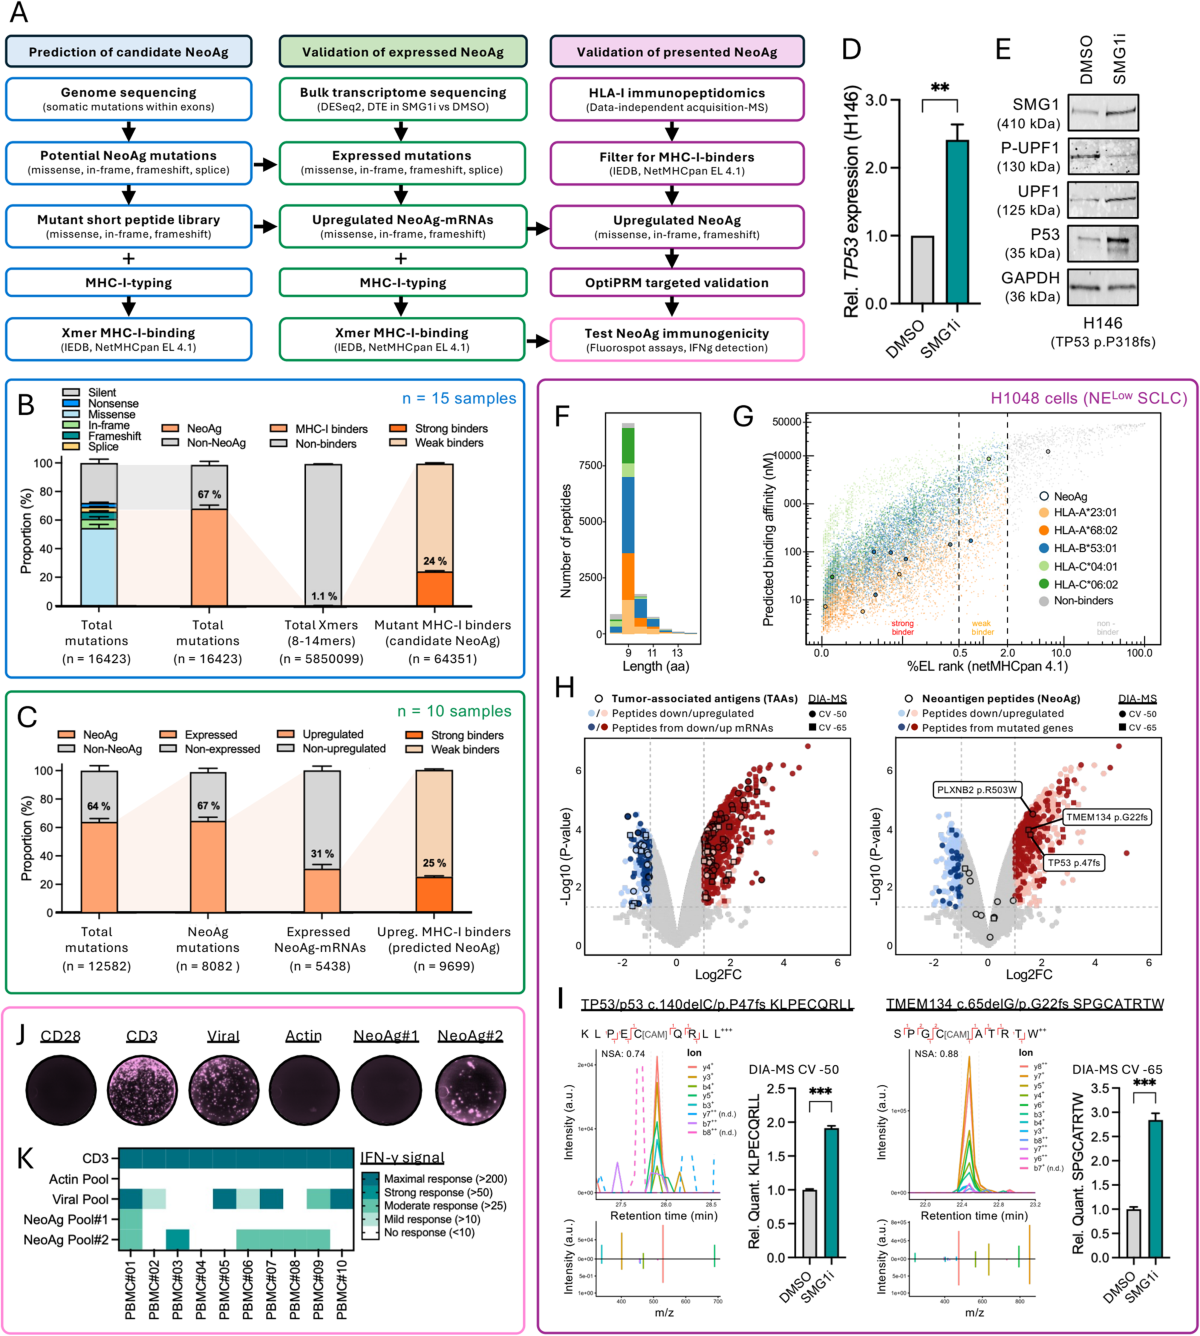
真正落在免疫肽组学关切范围内的,是第五组图。作者在H1048细胞系(高突变负荷、MHC-I高表达)中做SMG1i与DMSO的平行处理,用W6/32泛HLA-I抗体免疫沉淀富集肽段[9],酸洗脱后经3 kDa超滤回收,在Orbitrap Q Exactive HF/Lumos与timsTOF三种平台上以DIA模式采集,44个针对MHC-I肽优化的可变窗口配合FAIMS,用Spectronaut的directDIA流程分别检索,再与H1048全外显子数据生成的突变肽库比对。结果值得关注:两组间肽段鉴定数量相当,但呈递水平出现系统性重排,1069条肽段显著上调、203条显著下调。多数被富集的肽段(93.4%)能被至少一个H1048所携带的MHC-I等位基因预测结合,长度分布以九聚体为主,这几个数字可以作为数据质量的旁证。
更需小心解读的是上游归属。作者把免疫肽组数据与配对转录组取交集,发现上调呈递的肽段中有76.3%源自表达上调的mRNA,说明转录本稳定性的变化确实传导到了呈递层面。与全外显子数据取交集后,1329条呈递肽段可追溯到突变基因,占显著上调肽段的24.3%,其中仅13条是经免疫肽组学直接鉴定的真正的突变来源新抗原,覆盖11个错义突变与2个移码突变,其中3条在SMG1i处理后显著上调,分别来自TP53(p.P47fs)、TMEM134(p.G22fs)与PLXNB2(p.R503W)。作者随后用并行反应监测做靶向验证,13条中的12条得到确认,未能确认的那一条本就预测为弱结合。这一路线与十余年来新抗原质谱鉴定的标准范式一脉相承[7][8]。
免疫原性评估采用FluoroSpot,以10位健康供者外周血单个核细胞检测对肽池的IFN-γ反应。已经确证的3条上调新抗原组成的肽池在1/10供者中引发反应,而由136条预测上调移码新抗原组成的肽池在6/10供者中引发反应。作者以此论证移码肽段免疫原性格外强,方向上与移码新抗原在肿瘤疫苗设计中的历史地位一致[10][11],但这个对比本身有瑕疵:两个肽池的肽段数量相差四十余倍,池内复杂度会直接影响检出概率,正文也没有做池内单肽的解卷积,把6/10与1/10直接读成”移码肽更免疫原性”至少是过度解释。
从质谱从业者的视角看,几个环节值得更严格地审视。其一,定量口径的透明度有限:作者将fold change > 2且FDR ≤ 0.05定义为hits,fold change ≥ 1.5且FDR ≤ 0.2定义为candidates,同时采用knn与MinDet混合插补,并明确说明文中展示的那条TP53移码肽只在SMG1i组被检出,其在DMSO组的值由MinDet插补得来。诚实是诚实,但这类单向检出的肽段在免疫肽组的低丰度区间极易受采样随机性影响,把它当作上调证据需要更明确的技术重复一致性说明。其二,免疫沉淀之后肽段绝对丰度不足以直接比较,呈递变化的解释依赖相对定量,而HLA-I肽段丰度分布极其偏斜,低丰度端噪声对76.3%这类比例的影响没有给出敏感性分析。其三,SMG1i处理24至48小时会广泛改变转录本池,因此观察到的免疫肽组重排中,特定新抗原的上调与全局肽段池扰动不易区分;用配对转录组做mRNA来源归属在一定程度上回应了该问题,但没有排除翻译效率与加工通路本身受处理影响的可能。此外,共培养的细胞毒实验用的是异体PBMC,这类体系里的T细胞反应并不能等同于自体肿瘤特异性识别,作者在解读时也没有把它讲成自体场景。
放回更大的研究脉络,这项工作把过去几年分散的线索并到了一起:NMD活性既关系到抗原呈递的广度,也关系到肿瘤对基因组不稳定性的耐受能力[5]。作为治疗策略,它的吸引力在于那层选择性——高突变肿瘤承受不起NMD失效,正常细胞相对耐受,理论上存在治疗窗。但这层选择性还有太多未验证的前提:正常组织在NMD部分抑制下长期暴露的安全性、SMG1抑制对p53等其他底物的影响、以及MHC-I表达本身缺失的肿瘤(作者指出小细胞肺癌中约13%存在HLA-I位点杂合缺失[3])将只能吃到细胞内在毒性那一半药效。
对免疫肽组学与抗原发现领域而言,这篇论文提供了一个方法学提示:当研究者试图用免疫肽组学论证某种干预增加了抗原呈递时,仅报告肽段数量变化远远不够,有说服力的是肽段与转录组、基因组三层数据的对齐归属,以及对低丰度端定量可靠性的正面交代。文中1329条突变来源肽段与13条经免疫沉淀直接鉴定、再经靶向方法验证到12条之间的落差,恰好说明预测肽段与真实呈递肽段之间的距离仍然很大,而这个距离正是免疫肽组学最该去测量的量。关于NMD抑制剂的产业化前景,作者未作任何承诺,讨论停在临床前证据层面。从高突变肿瘤对DNA损伤修复通路的依赖已经走过的路径看,把突变负荷转化为可操作的药理依赖,需要的不只是一条相关性曲线,还需要在合适人群中找到足够宽的治疗窗。这项工作把问题提出来了,答案还在路上。
参考文献
- Paz-Ares L, et al. First-line durvalumab plus platinum-etoposide in extensive-stage small-cell lung cancer (CASPIAN): updated results. *J Thorac Oncol*. 2021.
- Torres-Fernández LA, Kaufmann J, de Bruijn B, et al. A targetable dependency on nonsense-mediated decay for cellular homeostasis and immune control in small cell lung cancer. *Molecular Cancer*. 2026. DOI: 10.1186/s12943-026-02750-2.
- George J, et al. Integrative genomic profiling of large-cell neuroendocrine carcinomas reveals distinct subtypes of high-grade neuroendocrine lung tumors. *Nat Commun*. 2018;9(1):1-13.
- George J, et al. Comprehensive genomic profiles of small cell lung cancer. *Nature*. 2015;524(7563):47-53.
- Litchfield K, et al. Escape from nonsense-mediated decay associates with anti-tumor immunogenicity. *Nat Commun*. 2020;11:3800.
- Lindeboom RGH, Vermeulen M, Lehner B, Supek F. The impact of nonsense-mediated mRNA decay on genetic disease, gene editing and cancer immunotherapy. *Nat Genet*. 2019;51:1645-1651.
- Yadav M, Jhunjhunwala S, Phung QT, et al. Predicting immunogenic tumour mutations by combining mass spectrometry and exome sequencing. *Nature*. 2014;515:572-576.
- Bassani-Sternberg M, Bräunlein E, Klar R, et al. Direct identification of clinically relevant neoepitopes presented on native human melanoma tissue by mass spectrometry. *Nat Commun*. 2016;7:13404.
- Purcell AW, Ramarathinam SH, Ternette N. Mass spectrometry-based identification of MHC-bound peptides for immunopeptidomics. *Nat Protoc*. 2019;14:1687-1707.
- Roudko V, Bozkus CC, Orfanelli T, et al. Shared immunogenic poly-epitope frameshift mutations in microsatellite unstable tumors. *Cell*. 2020;183:1634-1649.
- Turajlic S, Litchfield K, Xu H, et al. Insertion-and-deletion-derived tumour-specific neoantigens and the immunogenic phenotype: a pan-cancer analysis. *Lancet Oncol*. 2017;18:1009-1021.
内容经AI校正和润色,审慎阅读